전 FDA CMC 심사관 박준태 박사에게 듣는 미국 허가 전략
임상 성과를 허가·상업화로 잇는 CMC·제조품질 역량 강조
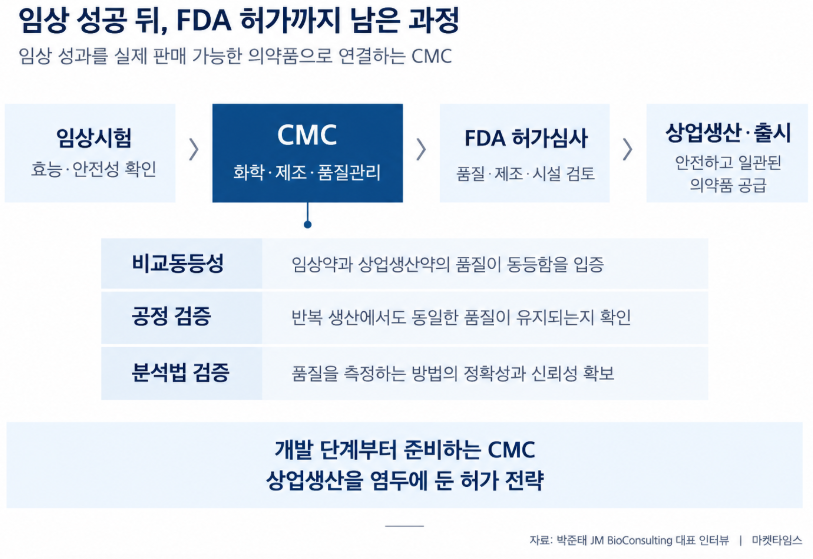
K-바이오가 글로벌 신약 시장에서 한 단계 더 도약하려면 임상 성과를 미국 식품의약국(FDA) 허가와 상업화까지 이어갈 역량을 갖춰야 한다. 임상시험에서 효능과 안전성을 입증했더라도 실제 시장에 약을 내놓으려면 임상에 사용한 의약품과 같은 품질을 상업 생산에서도 일관되게 구현할 수 있다는 점까지 증명해야 한다.
화학·제조·품질관리(CMC)는 이 과정에서 빼놓을 수 없는 영역이다. 제조공정과 분석법, 품질관리 체계가 임상 데이터와 맞물려야 하고 상업 생산을 염두에 둔 준비도 뒤따라야 한다. CMC를 신약개발의 ‘뒷단’으로 보지 않고 개발 초기부터 임상과 함께 준비해야 하는 이유다.
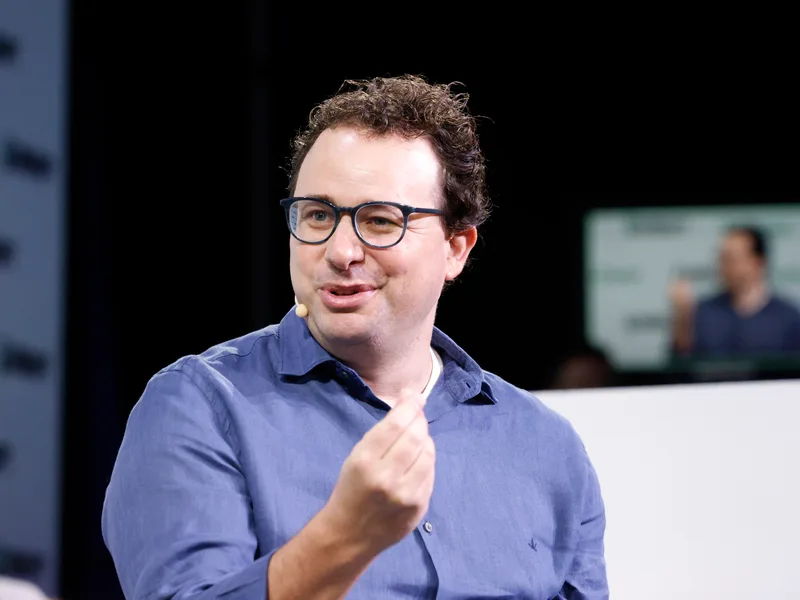
마켓타임스는 전 FDA CMC 심사관 출신 박준태 박사(JM BioConsulting Inc. 대표)에게 미국 신약 허가 과정에서 CMC가 갖는 의미와 국내 제약·바이오 기업들이 준비해야 할 과제를 물었다. 임상에서 상업 생산으로 넘어갈 때 허가 지연을 부르는 요인은 무엇인지, FDA의 제조시설 실사는 무엇을 확인하는지, 위탁개발생산(CDMO)을 활용하는 기업은 어디까지 책임져야 하는지 등을 짚었다. 답변은 박 박사의 경험을 토대로 한 개인적 견해다.
이하 박준태 박사와의 일문일답.
Q. FDA 허가심사에서 CMC는 어떤 의미를 갖습니까?
신약 개발의 꽃을 ‘임상시험’이라고 한다면, 그 꽃을 현실의 열매(상업화)로 맺게 하는 뿌리가 바로 CMC(화학, 제조, 품질관리)입니다. 임상시험 데이터는 ‘우리가 임상시험 기간 동안 만들었던 특정 배치(Batch)의 의약품’이 안전하고 효과가 있었다는 것을 증명할 뿐입니다. 반면 CMC는 “앞으로 생산될 수백, 수천 개의 상업용 배치들도 임상에 쓰인 약과 동등한 품질, 안전성, 효능을 가질 것”을 보증하는 과학적 증거입니다.
국내 바이오 기업들이 종종 CMC를 임상 이후에 서류를 채워 넣는 ‘단순 제조·문서 업무’로 오해하곤 합니다. 하지만 FDA 심사관의 관점에서 CMC가 흔들리면 임상 데이터 전체의 신뢰성이 무너집니다. 임상 3상에서 뛰어난 효능을 입증했더라도, 상업용 생산 공정에서 만들어진 의약품이 임상 중 사용한 의약품과 동등하다는 것(Comparability)을 증명하지 못하면 판매 허가를 받을 수 없습니다. 따라서 CMC는 의약품 허가의 보조 수단이 아니라, 상업화 성공 여부를 결정짓는 ‘허가 전략의 핵심 축’ 중 하나로 다뤄져야 합니다. 이 인터뷰에서 다루는 의약품은 바이오의약품 기준으로 설명하겠습니다.
Q. CMC에서 허가 지연을 부르는 주요 문제는 무엇입니까?
FDA 허가 지연(Complete Response Letter, CRL 발행)의 상당수가 CMC 이슈에서 비롯됩니다. 특히 바이오 의약품을 개발하는 기업이 경계해야 할 주요 항목은 다음과 같습니다.
· 임상 배치와 상업 배치 간의 비교 동등성(Comparability) 실패: 예를 들어 스케일업을 하거나 CDMO로 제조소를 변경할 때, 의약품의 품질, 역가, 불순물 프로파일, 안정성 등이 달라져 임상약과 상업약이 동등하다는 것을 입증하지 못하는 경우가 가장 치명적입니다.
· 불충분한 공정 밸리데이션(PPQ): “어쩌다 한 번 좋은 품질이 나왔다”가 아니라 “연속적으로 생산해도 동등한 품질이 나온다”는 것을 데이터로 증명해야 하는데, 허가 요건에 맞지 않는 부족한 밸리데이션 배치 데이터로 제출하는 경우입니다.
· 분석법 밸리데이션의 부재: 의약품의 품질을 측정하는 ‘시험법’이 과연 정확한지, 정밀한지를 입증하지 못해 시험 결과 전체를 불신하게 되는 경우입니다.
 Q. PLI는 무엇을 확인하는 절차입니까?
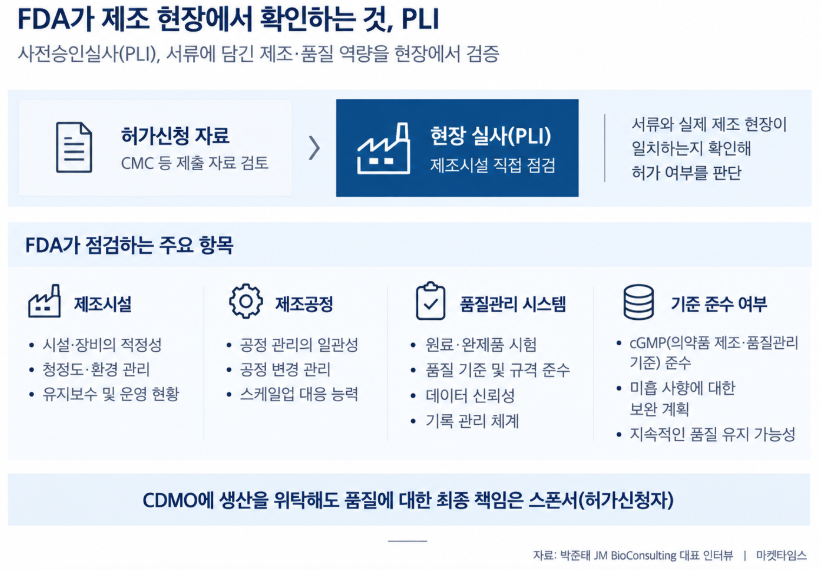
PLI(Pre-License Inspection, 사전승인실사)는 규제 기관에 제출한 모든 서류상의 약속이 현장에서 제대로 구현되고 있는지를 눈으로 직접 확인하는 과정입니다. FDA는 허가신청서(BLA/NDA)에 기재된 내용이 단순히 잘 쓰인 문서인지, 아니면 실제 제조소의 역량과 일치하는지를 검증하기 위해 실사를 나옵니다.
현장에 파견된 GMP 조사관(Investigator)과 CMC 심사관(Reviewer)이 중점적으로 보는 것은 ‘상업 생산의 준비도(Commercial Readiness)’와 ‘데이터의 진실성’입니다. 구체적으로는 생산 설비가 상업용 스케일에 맞게 적절히 밸리데이션(Validation) 되었는지, 시험실의 분석 장비와 인력이 품질 기준을 일관되게 통제할 수 있는지, 그리고 제출된 배치 기록과 일탈(Deviation) 처리 기록이 숨김없이 모두 원자료(Raw Data)와 일치하는지를 검증합니다.
Q. PLI 실시 여부는 어떻게 정해집니까?
FDA는 인력과 시간의 한계가 있기 때문에 철저한 ‘위험 기반(Risk-based) 접근법’으로 PLI 실사를 수행합니다. 가장 큰 영향을 미치는 것은 공정의 복잡성과 리스크입니다. 무균 공정(Sterile processing)을 포함하는 바이오의약품, 세포·유전자치료제 등은 일반 합성의약품보다 오염 리스크와 공정 민감도가 높기 때문에 특히 원료의약품(Drug Substance) 생산 시설의 PLI는 면제되기 어렵습니다.
또한 해당 제조소가 FDA 실사를 받은 적이 없는 ‘신규 제조소’이거나, 스폰서가 새로운 기술을 도입한 경우, 또는 기존에 Warning Letter를 받은 등 GMP 준수 이력에 문제가 있었던 시설이라면 실사를 거칠 가능성이 높습니다. 대체로 이러한 경우 실사 경험이 많은 GMP 조사관과 CMC 심사관이 PLI를 수행합니다. CDMO를 활용하더라도 해당 의약품의 특정 공정이나 분석실 등을 포함해 FDA가 CDMO 시설을 실사할 수 있습니다.
Q. 최근 cGMP 실사 이력은 PLI에 어떤 영향을 미칩니까?
최근 해당 제조소가 다른 품목으로 FDA cGMP 실사(Routine Inspection)를 통과했다면, 품질경영시스템(QMS) 전반에 대한 FDA의 신뢰가 있다는 뜻이므로 긍정적인 요소입니다.
하지만 ‘최근 GMP 실사 통과’가 ‘신규 품목 PLI 면제’를 의미하지는 않습니다. 일반적인 cGMP 실사는 공장 전반의 시스템(조직, 시설, 위생 등)을 보는 반면, PLI는 ‘이 특정 신약(Product-specific)’을 제조할 능력을 봅니다. 아무리 훌륭한 시스템을 갖춘 공장이라도, 이번 신약 허가를 위해 도입된 새로운 제조 설비나 까다롭고 특이한 분석법, 또는 복잡한 동결건조 공정 등이 포함되어 있다면 FDA는 이 특정 품목에 대한 제조 능력을 확인하기 위해 별도의 PLI를 수행합니다.
 Q. 데이터 완전성(Data Integrity)과 Form FDA 483 대응에서 가장 중요한 것은 무엇입니까?
데이터 완전성은 FDA 실사의 알파이자 오메가입니다. ALCOA+(Attributable, Legible, Contemporaneous, Original, Accurate 등) 원칙이 지켜지지 않아 데이터 조작이나 은폐(예: 불리한 OOS 결과를 숨기고 재시험) 정황이 발견되면, FDA는 해당 기업의 모든 시스템과 제품을 불신하게 됩니다.
실사 후 지적사항인 Form FDA 483을 받았을 때 가장 중요한 것은 ‘겸허한 수용과 시스템적 근본 원인(Root Cause) 해결’입니다. 단기적으로 지적 받은 문서를 수정하는 땜질식 처방(Correction)은 통하지 않습니다. 왜 그런 오류가 발생했는지 근본 원인을 파악하고, 재발을 방지할 수 있는 시스템적 예방조치(CAPA)를 과학적 근거와 타임라인을 담아 투명하게 FDA에 15영업일 이내에 제시해야 합니다.
Q. CDMO를 활용할 때 스폰서의 책임은 어디까지입니까?
단호하게 말씀드리면, “업무는 위탁할 수 있어도, 품질에 대한 최종 책임은 위탁(Outsource)할 수 없습니다.” BLA를 제출하는 스폰서(허가신청자)가 품질에 대한 최종 책임을 집니다. 따라서 단순히 “유명 CDMO에 맡겼으니 알아서 잘할 것”이라는 안일한 태도는 매우 위험합니다.
국내 기업은 철저한 품질협약(Quality Agreement)을 체결하여 책임 한계를 명확히 하고, CDMO의 일탈(Deviation)과 변경(Change Control)을 스폰서가 즉각적으로 보고받고 승인하는 체계를 갖춰야 합니다. 또한 핵심 공정 시에는 자사 인력을 현장에 파견(Person-in-Plant)하여 관리·감독하고, 정기적인 현장 감사(Audit)를 통해 CDMO가 제대로 통제되고 있는지 스폰서가 직접 모니터링해야 합니다.
Q. 임상 단계부터 어떤 준비가 필요합니까?
많은 기업이 임상 2상, 3상이 되어서야 허가용 상업 생산을 고민하다가 상업 생산으로 전환하는 과정에서 뼈아픈 실패를 겪습니다. 가장 자주 놓치는 리스크는 ‘분석법의 진화’와 ‘공정의 이해(QbD)’ 부족입니다.
초기 임상(1/2상)에서는 대체적으로 유연한 공정이 허용되지만, 후기 임상(3상) 진입 전에 QC 시험에 사용되는 주요 분석법의 밸리데이션을 수행하여야 하며, 주요 공정 변수(CPP)와 핵심 품질 특성(CQA)을 명확히 규명하여 생산 공정을 ‘잠금(Lock-down)’해야 합니다. 그리고 개발 초기부터 상업 생산 스케일을 염두에 두고, 제조 공정이 변경될 때마다 체계적으로 동등성(Comparability) 연구를 수행해야만 임상 성공 후 허가 지연이라는 최악의 사태를 막을 수 있습니다.
Q. 미국 허가를 준비하는 K-바이오 기업에 어떤 조언을 하시겠습니까?
미국 허가를 준비하는 국내 바이오 기업 경영진에게 강조하고 싶은 3가지는 다음과 같습니다.
-
CMC는 비용이 아니라 투자입니다. 초기부터 가능하면 유능한 내부 CMC 전문가를 확보하거나 외부 전문가를 활용하여 개발자 입장에서 CMC 개발에 참여할 수 있게 하십시오. CDMO에 전적으로 의존하는 기업은 리스크를 관리할 수 없습니다.
-
규제기관과 조기에 소통하십시오. INTERACT 미팅, Pre-IND 미팅, Type B 미팅 또는 Type C 미팅을 통해 스폰서의 개발 방향이 FDA의 기대치와 맞는지 끊임없이 확인해야 합니다.
-
‘컴플라이언스(Compliance)’를 넘어 ‘품질 문화(Quality Culture)’를 구축하십시오. 규제를 통과하기 위해 서류를 준비하는 기업과 환자 안전을 위해 스스로 엄격한 품질 기준을 세우는 기업은 실사 현장에서 확연히 드러납니다.
아울러 투자자들 역시 기업을 평가할 때 임상 파이프라인의 효능에만 환호할 것이 아니라, 해당 기업이 ‘상업화 스케일의 제조 능력을 갖추었는지’, ‘CDMO를 통제할 내부 CMC 전문 인력이 존재하는지’ 등을 중요한 투자 지표로 살펴보아야 합니다.
Q. 마지막으로 국내 바이오 업계에 강조하고 싶은 메시지는 무엇입니까?
FDA 심사관으로서 많은 신약 허가 서류를 검토하며 느낀 점은, 허가는 어느 한 부서의 독창적 성과가 아니라 조직 전체의 완벽한 교향곡이라는 것입니다. 연구개발이 악보를 쓰고 임상이 연주를 증명한다면, CMC와 제조품질은 그 음악이 수십 년 동안 동일한 감동으로 대중에게 전달될 수 있도록 하는 스피커이자 레코딩 시스템입니다.
FDA 허가를 종착점이라고 생각하지 마십시오. 허가는 환자의 생명을 다루는 상업적 의무가 시작되는 출발점입니다. K-바이오가 임상적 혁신을 넘어, 글로벌 스탠다드에 부합하는 타협 없는 제조 및 품질 관리 역량을 갖출 때 비로소 진정한 의미의 ‘글로벌 블록버스터’를 탄생시킬 수 있을 것입니다.